




 Trang Chủ
 Các sản phẩm
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

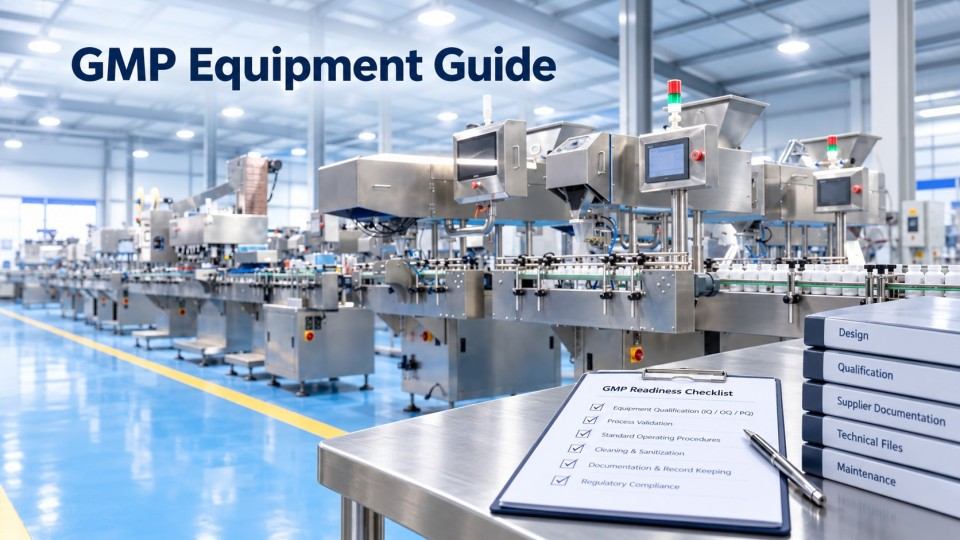
Các yêu cầu GMP đối với thiết bị dược phẩmbao gồm thiết kế thiết bị vệ sinh, phù hợpvật liệu tiếp xúc sản phẩmKhả năng làm sạch, bảo trì và hiệu chuẩn, chứng nhận thiết bị như DQ, IQ, OQ và PQ (nếu có).tài liệu xác thựcvà các biện pháp kiểm soát cần thiết để hỗ trợ sản xuất dược phẩm ổn định. Tùy thuộc vào thiết bị và thị trường đích, người mua cũng có thể cần hồ sơ FAT/SAT, tài liệu an toàn điện và máy móc, chức năng đảm bảo tính toàn vẹn dữ liệu,Đạt tiêu chuẩn CE, tài liệu ATEX, hoặc các bằng chứng tuân thủ cụ thể khác của dự án.
FDA CGMP, EU GMP và WHO GMP cung cấp các khung pháp lý quan trọng, nhưng không có "chứng chỉ GMP" nào đảm bảo rằng một máy móc dược phẩm phù hợp với mọi ứng dụng. Hướng dẫn này giải thích những điều người mua nên kiểm tra trongThiết bị GMPCác nhà cung cấp cần cung cấp những tài liệu gì và những gì cần được thỏa thuận trước khi mua hàng, kiểm định tại nhà máy (FAT), lắp đặt và thẩm định. FDA xác nhận rằng họ không duy trì danh sách các nhà cung cấp đã được phê duyệt.thiết bị sản xuất dược phẩmTrong khi đó, hướng dẫn GMP của WHO và EU đặt vấn đề về tính phù hợp và chứng nhận thiết bị trong khuôn khổ hệ thống chất lượng dược phẩm rộng hơn.
Các yêu cầu GMP đối với thiết bị dược phẩm là những kỳ vọng về thiết kế, kiểm soát, bảo trì, thẩm định và tài liệu được sử dụng để giúp đảm bảo rằng máy móc dược phẩm được sản xuất đúng quy cách.hoặc máy đóng gói dược phẩm là suPhù hợp với quy trình dược phẩm dự định và không tạo ra rủi ro không thể chấp nhận được đối với chất lượng sản phẩm.
Trên thực tế, thiết bị GMP không được đánh giá chỉ dựa trên một đặc điểm như cấu tạo bằng thép không gỉ. Người mua cần xem xét toàn bộ vòng đời của thiết bị—từ đặc tả yêu cầu người dùng (URS) và thiết kế thiết bị đến việc vệ sinh, hiệu chuẩn, kiểm định, vận hành, bảo trì và các hồ sơ hỗ trợ.
Các lĩnh vực chính bao gồm:
|
Khu vực yêu cầu GMP |
Ý nghĩa của điều này đối với thiết bị dược phẩm |
|
Thiết kế thiết bị vệ sinh |
Các khu vực tiếp xúc trực tiếp với sản phẩm cần phải dễ tiếp cận, dễ vệ sinh và được thiết kế để giảm thiểu nguy cơ ô nhiễm hoặc giữ lại sản phẩm. |
|
Vật liệu tiếp xúc với sản phẩm |
Vật liệu phải phù hợp với sản phẩm, điều kiện quy trình và phương pháp làm sạch. |
|
Vệ sinh và bảo trì |
Thiết bị cần hỗ trợ các quy trình làm sạch, kiểm tra, bảo trì phòng ngừa và thay thế an toàn các bộ phận hao mòn đã được xác định rõ ràng. |
|
Hiệu chuẩn và kiểm soát |
Các thiết bị và chức năng điều khiển quan trọng phải phù hợp với quy trình và được kiểm tra hoặc hiệu chuẩn khi cần thiết. |
|
Kiểm định thiết bị |
Các hoạt động URS, DQ, IQ, OQ và PQ cần được xác định dựa trên mức độ quan trọng của thiết bị và phạm vi dự án. |
|
Chất béo và chất béo bão hòa |
Thử nghiệm nghiệm thu tại nhà máy và công trường có thể cung cấp bằng chứng bằng văn bản cho thấy các chức năng và thông số kỹ thuật đã được kiểm tra. |
|
Tài liệu xác thực |
Các nhà cung cấp có thể cung cấp các thông số kỹ thuật, quy trình thử nghiệm, hồ sơ hiệu chuẩn, hồ sơ vật liệu và hỗ trợ IQ/OQ cần thiết cho quá trình thẩm định. |
|
Tính toàn vẹn dữ liệu |
Trường hợp thiết bị tạo hoặc quản lý hồ sơ điện tử liên quan đến GMP, thì có thể cần đến chức năng kiểm soát truy cập, nhật ký kiểm toán và các chức năng đảm bảo tính toàn vẹn dữ liệu khác. |
|
Tuân thủ theo đặc thù thị trường |
Tiêu chuẩn CE, yêu cầu về điện, ATEX hoặc các yêu cầu an toàn khác phụ thuộc vào thị trường và ứng dụng cuối cùng. |
Đối với người mua, điểm quan trọng là:Tuân thủ GMPĐiều này được chứng minh bằng bằng chứng cụ thể, chứ không phải bằng lời quảng cáo chung chung. Nhà cung cấp có thể thiết kế thiết bị đáp ứng các yêu cầu của ngành dược phẩm và cung cấp hồ sơ kỹ thuật, tài liệu FAT/SAT, thông tin hiệu chuẩn và hỗ trợ thẩm định, nhưng nhà sản xuất dược phẩm vẫn chịu trách nhiệm xác định xem máy móc có phù hợp với mục đích sử dụng dự định trong hệ thống chất lượng của riêng mình hay không.
Đây cũng là lý do tại sao các loại máy móc khác nhau cần mức độ quan tâm khác nhau.máy ép viên nénhoặcmáy chiết rót viên nangcó những lo ngại về tiếp xúc trực tiếp với sản phẩm và kiểm soát bột, trong khi đó...máy đóng gói vỉhoặcmáy đóng thùngNó tiềm ẩn nhiều rủi ro khác nhau liên quan đến vật liệu đóng gói, ghi nhãn, kiểm tra và truy xuất nguồn gốc. Do đó, phương pháp GMP nên tuân theo quy trình thực tế chứ không phải áp dụng cùng một danh sách kiểm tra một cách mù quáng cho mọi máy móc.
Trình tự đánh giá thực hành như sau:
thiết kế và vật liệu →vệ sinh và bảo trì→ Chứng nhận và thẩm định → Tài liệu nhà cung cấp → Tuân thủ theo quy định thị trường → Xác minh cuối cùng của người mua
Phần tiếp theo bắt đầu với chính máy móc: các yêu cầu cốt lõi về thiết bị GMP đối với thiết kế, vật liệu, vệ sinh và bảo trì.
Thiết bị đạt tiêu chuẩn GMP tốt bắt đầu từ thiết kế phù hợp với sản phẩm và quy trình. Các yêu cầu về GMP của FDA tập trung vào thiết kế, vệ sinh và bảo trì thiết bị phù hợp, trong khi các bề mặt tiếp xúc với sản phẩm không được phản ứng, thêm vào hoặc hấp thụ các vật liệu theo cách ảnh hưởng xấu đến chất lượng sản phẩm. FDA cũng làm rõ rằng không có một loại vật liệu chế tạo nào được ưu tiên cho tất cả các thiết bị sản xuất.
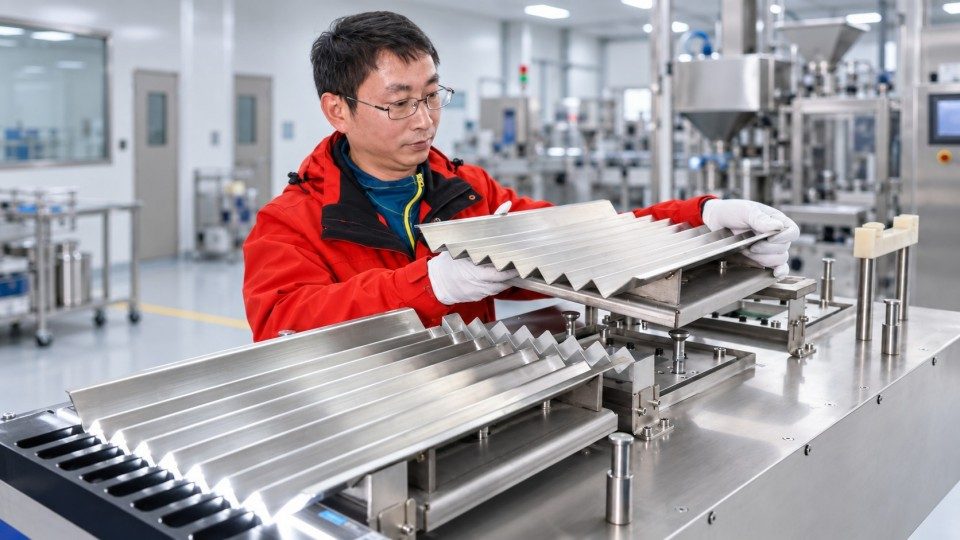 Thiết kế thiết bị dược phẩm đạt tiêu chuẩn GMP, thể hiện các bộ phận tiếp xúc với sản phẩm có thể vệ sinh được.
Thép không gỉ được sử dụng rộng rãi.Schuyên về máy móc dược phẩm, phầnĐặc biệt là xung quanh các khu vực tiếp xúc với sản phẩm, nhưng việc ghi "thép không gỉ 316L" trong bản đặc tả kỹ thuật tự nó không chứng minh được tính phù hợp với GMP.
Người mua nên xem xét khả năng tương thích vật liệu, khả năng chống ăn mòn, tình trạng bề mặt, mối hàn, gioăng, chất bôi trơn và bất kỳ thành phần nào khác có thể tiếp xúc với sản phẩm. Các yêu cầu về độ hoàn thiện bề mặt hoặc chứng chỉ vật liệu cụ thể nên được xác định khi chúng thực sự quan trọng đối với quy trình sản xuất chứ không nên được coi là yêu cầu chung cho mọi máy móc dược phẩm.
Thiết kế vật lý cũng cần giảm thiểu các khu vực có thể tích tụ bột, hạt, viên nén, chất lỏng hoặc cặn bẩn. Các bộ phận tiếp xúc với sản phẩm cần được vệ sinh định kỳ phải dễ tiếp cận và, nếu cần thiết, dễ tháo lắp.
Yêu cầu vệ sinh cần phù hợp với thiết bị và nguy cơ ô nhiễm. Ví dụ, máy nén viên nén xử lý bột có những yêu cầu vệ sinh khác so với máy đóng hộp thứ cấp. Vệ sinh tại chỗ (CIP), vệ sinh tự động hoặc thiết kế tháo lắp đặc biệt có thể hữu ích, nhưng không nên coi bất kỳ biện pháp nào là bắt buộc đối với mọi máy móc.
FDA yêu cầu thiết bị phải được làm sạch và bảo trì định kỳ, kèm theo các quy trình và hồ sơ bằng văn bản hỗ trợ các hoạt động đó. WHO cũng coi việc làm sạch và bảo trì thiết bị là một phần của việc duy trì thiết bị ở trạng thái đạt tiêu chuẩn.
Các thiết bị đo lường quan trọng cũng cần có chiến lược hiệu chuẩn phù hợp. Do đó, trong quá trình mua sắm, người mua không chỉ nên kiểm tra hiệu suất của máy móc tại FAT (Kiểm định tại nhà máy), mà còn cả cách thức làm sạch, kiểm tra, hiệu chuẩn và bảo trì máy trong suốt những năm sản xuất.
Kiểm định chất lượng thiết bị dược phẩmCung cấp bằng chứng được ghi chép lại rằng thiết bị đã được thiết kế, lắp đặt và vận hành đúng mục đích. Trên thực tế, việc thẩm định thiết bị trong ngành dược phẩm thường tuân theo vòng đời của thiết bị chứ không bắt đầu từ khi máy móc đến nhà máy.
Phụ lục 15 của Quy chuẩn GMP của EU bắt đầu vòng đời đó với đặc tả yêu cầu người dùng (URS). URS xác định những gì thiết bị phải đạt được, trong khi thẩm định thiết kế (DQ) xác minh rằng thiết kế được đề xuất đáp ứng các yêu cầu đó.
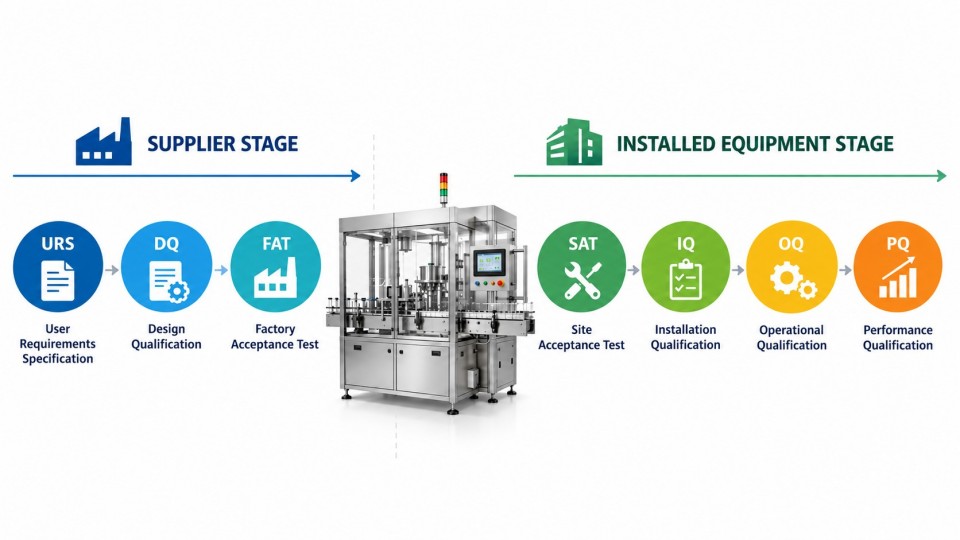 Chu trình thẩm định thiết bị dược phẩm từ URS và DQ đến FAT, SAT, IQ, OQ và PQ.
Kiểm tra nghiệm thu tại nhà máy (FAT) là cơ hội để xác minh các chức năng, thông số kỹ thuật, cảnh báo, điều khiển và tài liệu đã được thỏa thuận của máy móc tại địa điểm của nhà cung cấp trước khi giao hàng. Sau đó, kiểm tra nghiệm thu tại chỗ (SAT) có thể xác nhận các chức năng áp dụng sau khi giao hàng.
Chất béo và chất béo bão hòaIQ và OQ không chỉ đơn thuần là những tên gọi khác. Tuy nhiên, Phụ lục 15 của EU GMP cho phép xem xét tài liệu thích hợp và một số thử nghiệm FAT để hỗ trợ việc chứng nhận sau này mà không cần lặp lại không cần thiết khi điều này được chứng minh là hợp lý và việc vận chuyển hoặc lắp đặt không ảnh hưởng đến chức năng đã được thử nghiệm.
Kiểm định lắp đặt (IQ) xác nhận rằng hệ thống đã lắp đặt phù hợp với bản vẽ, thông số kỹ thuật đã được phê duyệt và các yêu cầu đã được xác định trước. Phụ lục 15 xác định các lĩnh vực như hướng dẫn của nhà cung cấp, yêu cầu bảo trì, hiệu chuẩn thiết bị đo lường và vật liệu cấu tạo là những yếu tố cần xem xét trong quá trình kiểm định IQ.
Kiểm định vận hành (OQ) chứng minh rằng thiết bị đã lắp đặt hoạt động đúng như dự định trong phạm vi vận hành đã xác định, bao gồm cả các thử nghiệm giới hạn hoặc kiểm tra thách thức phù hợp.
Đánh giá hiệu năng (Performance Qualification - PQ) tiến xa hơn bằng cách chứng minh hiệu quả và khả năng tái lập hiệu suất trong điều kiện đại diện cho quy trình dự định. Vì PQ phụ thuộc rất nhiều vào sản phẩm, quy trình và địa điểm sản xuất, nhà cung cấp thiết bị có thể hỗ trợ nó, nhưng không nên đưa ra chứng chỉ PQ chung chung như bằng chứng cho thấy quy trình của mọi khách hàng đã được xác nhận.
Phần này cố ý tóm tắt quá trình thẩm định thiết bị thay vì biến bài viết thành một hướng dẫn IQ/OQ/PQ hoàn chỉnh khác. Người mua nên xác định trách nhiệm thẩm định của nhà cung cấp trước khi đặt hàng và sử dụng quy trình thẩm định IQ OQ PQ chuyên dụng cho chiến lược thực hiện chi tiết.
Hồ sơ GMP chặt chẽ là nơi mà thiết kế, thử nghiệm và thẩm định thiết bị trở thành bằng chứng có thể truy vết. Người mua nên xác định các tài liệu cần thiết từ nhà cung cấp ngay từ đầu—lý tưởng nhất là trong quá trình xem xét URS, RFQ hoặc đơn đặt hàng—thay vì yêu cầu các tài liệu còn thiếu sau khi thử nghiệm chấp nhận tại nhà máy (FAT).
Bộ tài liệu hướng dẫn sử dụng thiết bị dược phẩm thực tế có thể bao gồm:
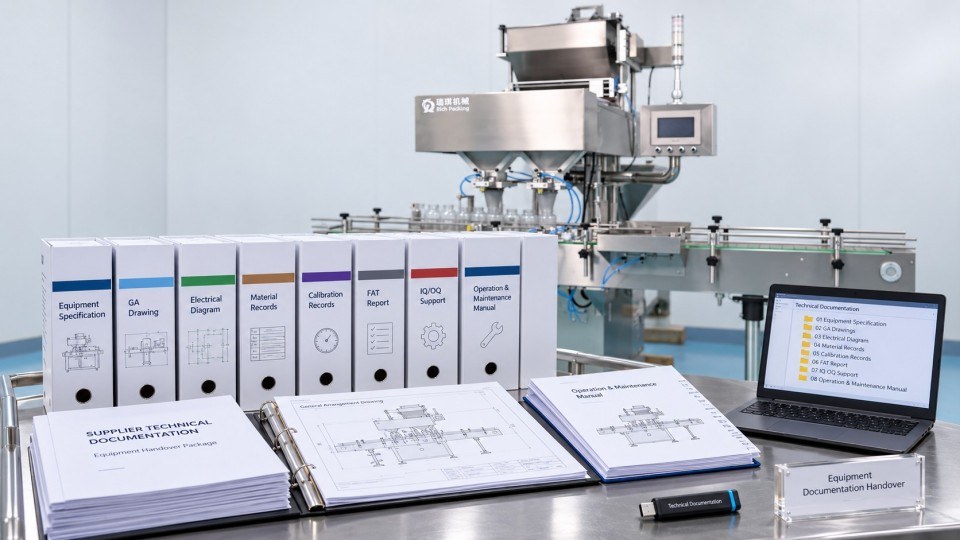 Bộ hồ sơ thiết bị dược phẩm bao gồm hiệu chuẩn FAT và hồ sơ IQ OQ.
|
Nhóm Tài liệu |
Các sản phẩm đầu ra điển hình của nhà cung cấp |
|
Tài liệu kỹ thuật |
Thông số kỹ thuật thiết bị, bản vẽ tổng thể/bố trí, sơ đồ điện và khí nén, yêu cầu tiện ích, hướng dẫn vận hành và bảo trì. |
|
Tài liệu vật liệu |
Hồ sơ vật liệu tiếp xúc với sản phẩm, chứng chỉ hoặc thông tin về độ hoàn thiện bề mặt (nếu có). |
|
Tài liệu hiệu chuẩn |
Danh sách thiết bị và giấy chứng nhận hoặc hồ sơ hiệu chuẩn đối với các thiết bị được cung cấp. |
|
Tài liệu FAT/SAT |
Các giao thức đã được phê duyệt, kết quả thử nghiệm, báo cáo và các sai lệch được ghi nhận. |
|
Tài liệu chứng nhận trình độ chuyên môn |
Hỗ trợ DQ, các giao thức hoặc mẫu IQ/OQ, hồ sơ kiểm tra và các tài liệu IQ OQ liên quan khi được bao gồm trong hợp đồng. |
|
Tài liệu an toàn và tuân thủ |
Các tuyên bố áp dụng, tài liệu về rủi ro và hồ sơ tuân thủ theo từng thị trường cụ thể. |
Gói tài liệu kiểm định phải phù hợp với máy móc và dự án. Một máy đóng gói thứ cấp đơn giản có thể không cần cùng một bộ tài liệu kiểm định như một hệ thống sản xuất phức tạp với nhiều thiết bị quan trọng và hệ thống điều khiển bằng máy tính.
Trong các dự án lớn hơn, người mua có thể xác định các sản phẩm bàn giao này thông qua các yêu cầu tài liệu của nhà cung cấp (VDR). Sau đó, các tài liệu đã được phê duyệt cuối cùng có thể được biên soạn thành một gói tài liệu của nhà cung cấp hoặc gói bàn giao (TOP) để bàn giao thiết bị.
Một điểm khác biệt đặc biệt quan trọng cần lưu ý là: các tài liệu của nhà cung cấp hỗ trợ quá trình thẩm định, nhưng chúng không tự động thay thế các quy trình kiểm soát hoặc quy trình phê duyệt riêng của nhà sản xuất dược phẩm. Phụ lục 15 của Quy định GMP của EU quy định rằng các giao thức và tài liệu thẩm định của bên thứ ba cần được nhân viên tại chỗ xem xét về tính phù hợp và tuân thủ các quy trình nội bộ, và các giao thức của nhà cung cấp có thể yêu cầu thêm tài liệu hoặc thử nghiệm.
Vì vậy, danh sách tài liệu cần được thống nhất trước khi mua hàng. Nếu dự án cần chứng nhận vật liệu, hồ sơ hiệu chuẩn, báo cáo FAT hoặc tài liệu IQ/OQ cụ thể, những yêu cầu này cần được nêu rõ trong phạm vi thương mại và kỹ thuật chứ không chỉ là giả định.
Đóng gói phong phúCó thể cung cấp hỗ trợ về lập hồ sơ và thẩm định thiết bị dược phẩm theo phạm vi dự án đã thỏa thuận.
Việc tuân thủ các quy định về thiết bị dược phẩm không giống nhau ở mọi thị trường. GMP đề cập đến chất lượng sản xuất dược phẩm, trong khi an toàn máy móc, sự phù hợp về điện, bảo vệ chống cháy nổ và các yêu cầu về hồ sơ điện tử đến từ các khung pháp lý hoặc kỹ thuật riêng biệt.
Tại Hoa Kỳ, FDA không “phê duyệt” từng máy móc sản xuất riêng lẻ. Người sử dụng vẫn chịu trách nhiệm lựa chọn thiết bị đáp ứng các yêu cầu CGMP hiện hành. Nếu một hệ thống máy tính tạo, sửa đổi, duy trì hoặc truyền tải các bản ghi điện tử theo quy định của FDA,21 CFR Phần 11Nó có thể trở nên phù hợp; nhưng không nên áp dụng một cách tự động cho mọi HMI hoặc PLC chỉ vì chúng được lắp đặt trên thiết bị dược phẩm.
Đối với thiết bị được đưa ra thị trường EU, việc tuân thủ tiêu chuẩn CE cũng tách biệt với tiêu chuẩn GMP. Kể từ tháng 9 năm 2026, Ủy ban Châu Âu tuyên bố rằng máy móc được đưa ra thị trường EU trước ngày 20 tháng 1 năm 2027 vẫn thuộc phạm vi áp dụng của Chỉ thị về Máy móc 2006/42/EC, trong khi Quy định (EU) 2023/1230 sẽ có hiệu lực bắt buộc từ ngày đó. Do đó, người mua có dự án năm 2026–2027 nên xác nhận luật nào được áp dụng vào ngày đưa sản phẩm ra thị trường thực tế.
Tài liệu ATEX trở nên cần thiết khi thiết bị được thiết kế để hoạt động trong môi trường có khả năng gây nổ. Các yêu cầu khác về điện, áp suất, an toàn hoặc quy định địa phương cũng phụ thuộc vào máy móc, vị trí lắp đặt và nơi sử dụng.
Do đó, người mua nên hỏi:
Những yêu cầu nào thực sự áp dụng cho máy móc này, sản phẩm này, cơ sở này và thị trường này?
Câu hỏi đó hữu ích hơn là yêu cầu mọi chứng chỉ đã thấy trong các dự án dược phẩm khác.
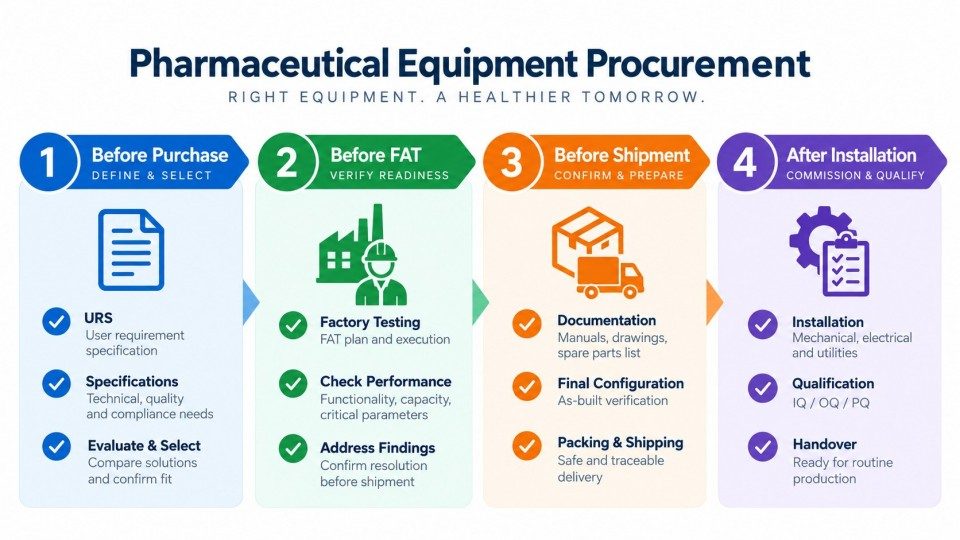
Danh sách kiểm tra thiết bị GMP bao gồm các giai đoạn mua hàng, vận chuyển và lắp đặt tại nhà máy.
Danh sách kiểm tra thiết bị GMP thực tế nên được lập theo chu kỳ mua sắm chứ không nên chờ đến khi giao hàng cuối cùng.
|
Giai đoạn dự án |
Những điều người mua cần xác nhận |
|
Trước khi mua |
Mục đích sử dụng, URS, vật liệu tiếp xúc với sản phẩm, khái niệm làm sạch, biện pháp kiểm soát, tiêu chuẩn áp dụng, phạm vi chứng nhận và các tài liệu cần thiết của nhà cung cấp. |
|
Trước khi mỡ |
Các thông số kỹ thuật và bản vẽ đã được phê duyệt, biên bản FAT, thiết bị quan trọng, trạng thái hiệu chuẩn, thông tin vật liệu, cảnh báo, chức năng an toàn và trạng thái tài liệu. |
|
Trước khi vận chuyển |
Hoàn thành thử nghiệm chấp nhận tại nhà máy (FAT), xử lý sai lệch, tài liệu hướng dẫn và bản vẽ cuối cùng, hồ sơ hiệu chuẩn, chứng chỉ đã được phê duyệt, tài liệu chứng nhận và thông tin phụ tùng thay thế. |
|
Sau khi cài đặt |
SAT (nếu có), kiểm tra tiện ích và lắp đặt, tài liệu hiện hành, trạng thái hiệu chuẩn và sự sẵn sàng cho IQ/OQ. |
Các vấn đề lớn nhất trong quá trình mua sắm thường phát sinh từ những yêu cầu chưa bao giờ được ghi lại. Nếu người mua mong muốn một chứng chỉ cụ thể, thử nghiệm chấp nhận tại nhà máy (FAT), hồ sơ vật liệu, chức năng phần mềm hoặc giao thức IQ/OQ, thì những điều đó cần được xác định rõ trước khi hoàn tất đơn đặt hàng.
Nguyên tắc tương tự cũng áp dụng chodây chuyền sản xuất dược phẩm hoàn chỉnhMáy ép viên nén, máy đóng gói viên nang,dòng đếmMáy đóng gói vỉ và máy đóng hộp có thể được kết nối trong cùng một dự án, nhưng mỗi máy có thể có các yêu cầu khác nhau về tiếp xúc với sản phẩm, làm sạch, điều khiển và kiểm định chất lượng. Do đó, dây chuyền cần được đánh giá cả dưới dạng thiết bị riêng lẻ và hệ thống tích hợp, nơi các giao diện có thể ảnh hưởng đến hiệu suất.
Đối với các dự án sản xuất hoặc đóng gói dược phẩm mới, vui lòng liên hệĐóng gói phong phúĐể thảo luận về cấu hình thiết bị, phạm vi FAT và các yêu cầu về tài liệu.
Các yêu cầu GMP đối với thiết bị dược phẩm không thể chỉ gói gọn trong việc chế tạo bằng thép không gỉ hoặc một “chứng chỉ GMP” duy nhất. Thiết bị đạt tiêu chuẩn GMP cần kết hợp thiết kế phù hợp, khả năng làm sạch, bảo trì, hệ thống điều khiển thích hợp, chứng nhận thiết bị và tài liệu đáng tin cậy.
Đối với người mua, cách tiếp cận hiệu quả nhất là xác định rõ các yêu cầu này trong URS và các tài liệu mua hàng trước khi bắt đầu sản xuất. Điều đó giúp việc kiểm định tại nhà máy (FAT), kiểm định chất lượng (IQ/OQ), bàn giao tài liệu và chứng nhận cuối cùng tại địa điểm sản xuất trở nên dễ dàng hơn nhiều—và giảm nguy cơ phát hiện thiếu bằng chứng tuân thủ sau khi thiết bị đã được vận chuyển.
Các yếu tố này bao gồm thiết kế thiết bị phù hợp, vật liệu tiếp xúc với sản phẩm, khả năng làm sạch, bảo trì, hiệu chuẩn, kiểm soát, thẩm định và tài liệu. Các yêu cầu cụ thể phụ thuộc vào mục đích sử dụng, quy trình và môi trường pháp lý áp dụng của thiết bị.
Không có "chứng nhận GMP" chung nào do FDA cấp cho từng loại máy móc sản xuất dược phẩm riêng lẻ. Tính phù hợp của thiết bị được đánh giá thông qua thiết kế, mục đích sử dụng, hệ thống điều khiển, chứng nhận và các bằng chứng hỗ trợ.
Kiểm định thiết bị trong ngành dược phẩm là một chu trình được ghi chép lại nhằm chứng minh thiết bị phù hợp với mục đích sử dụng. Chu trình này có thể bao gồm các hoạt động URS, DQ, FAT/SAT, IQ, OQ và PQ tùy thuộc vào dự án và mức độ rủi ro.
Các tài liệu điển hình bao gồm thông số kỹ thuật, bản vẽ, hướng dẫn sử dụng, biên bản FAT/SAT, hồ sơ vật liệu và hiệu chuẩn áp dụng, và tài liệu chứng nhận đã được thống nhất. Danh sách tài liệu cần thiết nên được xác định trong quá trình mua sắm vì không phải dự án nào cũng yêu cầu cùng một gói tài liệu.
Không. Các hoạt động thẩm định cần tuân theo mục đích sử dụng, độ phức tạp của thiết bị, rủi ro và chiến lược thẩm định tại địa điểm. Phụ lục 15 nêu rõ rằng các giai đoạn và hoạt động thẩm định có thể khác nhau tùy theo hoàn cảnh cụ thể của từng dự án.
Không. Dấu CE đề cập đến sự phù hợp với luật sản phẩm hiện hành của EU, trong khi GMP liên quan đến các yêu cầu về sản xuất dược phẩm và hệ thống chất lượng. Do đó, một máy móc có thể cần tài liệu chứng nhận phù hợp với EU nhưng vẫn cần chứng nhận dược phẩm riêng biệt tại cơ sở sản xuất.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Mạng IPv6 được hỗ trợ