




 Trang Chủ
 Các sản phẩm
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

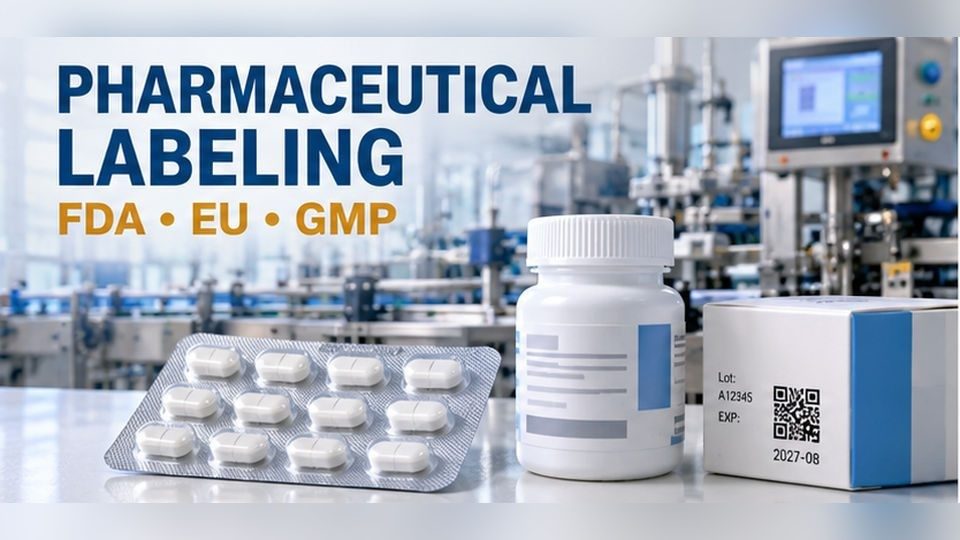
Một hộp giấy có thể ghi 10 mg trong khi vỉ thuốc bên trong chứa các viên 20 mg, hoặc một lọ thuốc có thể mang hạn sử dụng của lô trước đó. Các yêu cầu về nhãn dược phẩm giải quyết cả thông tin mà bệnh nhân cần và các biện pháp kiểm soát kết nối thông tin đó với đúng loại thuốc.
Các quy định về nhãn của Mỹ và EU khác nhau, nhưng các đội ngũ đóng gói phải đối mặt với cùng một thách thức: khớp các mẫu thiết kế đã được phê duyệt, các thành phần và dữ liệu biến đổi. Phần sau giải thích các quy định của FDA và EU cũng như cách các biện pháp kiểm soát và máy móc GMP áp dụng chúng.
Bắt đầu với gói thành phẩm trên tay bạn. Nó có thể bao gồm một bao bì sơ cấp—lọ hoặc vỉ tiếp xúc với thuốc—một hộp giấy bên ngoài, và một tờ hướng dẫn sử dụng. Thông tin bắt buộc của chúng phụ thuộc vào sản phẩm và thị trường đã được phê duyệt; không có mẫu chung trên toàn cầu.
Hầu hết các nhãn dược phẩm giúp người dùng trả lời ba câu hỏi: Đây là thuốc gì? Nên sử dụng thuốc này như thế nào để an toàn? Gói này có thể được truy xuất nguồn gốc không? Bảng giải thích các trường phổ biến, không phải là một danh sách các yêu cầu pháp lý phổ quát.
|
Thông tin |
Nội dung thông tin truyền đạt cho người đọc hoặc nhà sản xuất |
Nơi thông tin có thể xuất hiện |
|---|---|---|
|
Tên sản phẩm và hàm lượng |
Phân biệt loại thuốc này hoặc liều lượng này với loại hoặc liều lượng khác |
Lọ, vỉ, hộp giấy |
|
Hoạt chất, dạng bào chế và hàm lượng/khối lượng |
Xác định công thức và quy cách đóng gói |
Thường nổi bật trên bao bì ngoài; áp dụng ở các vị trí khác tùy trường hợp |
|
Hướng dẫn sử dụng, biện pháp phòng ngừa và bảo quản |
Giúp mọi người sử dụng và bảo quản thuốc đúng cách |
Nhãn bao bì và/hoặc tờ hướng dẫn sử dụng, tùy theo sản phẩm |
|
Số lô hoặc mã lô |
Kết nối các gói sản phẩm với hồ sơ sản xuất và chất lượng |
Các cấp độ đóng gói phù hợp |
|
Hạn sử dụng |
Xác định giới hạn thời gian sử dụng đã được phê duyệt |
Các cấp độ đóng gói phù hợp |
|
Thông tin công ty hoặc thông tin phê duyệt |
Xác định đơn vị chịu trách nhiệm |
Theo yêu cầu của thị trường |
|
Mã vạch hoặc mã định danh duy nhất |
Cho phép nhận diện hoặc truy xuất nguồn gốc khi được yêu cầu |
Vị trí và định dạng phụ thuộc vào quy định |
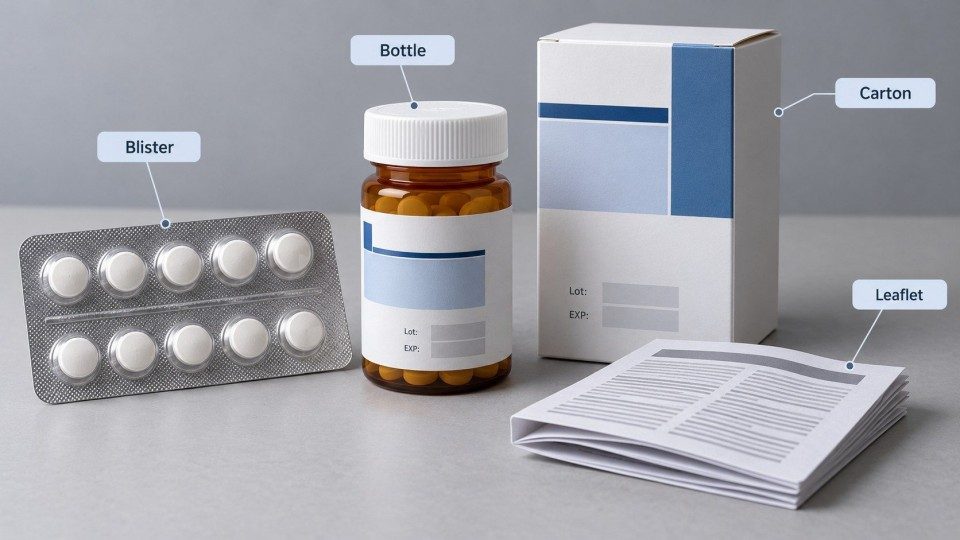
Số lô và số sê-ri không giống nhau. Tất cả các hộp giấy từ một lô sản xuất có thể dùng chung số lô, trong khi mỗi hộp giấy có thể nhận được một số sê-ri khác nhau theo hệ thống định danh sê-ri áp dụng. Một mã vạch có thể đọc được vẫn có thể được in nhầm trên sản phẩm không đúng.
Để biết định nghĩa về mã, hãy xem hướng dẫn về mã nhãn thuốc của chúng tôi. Ở đây chúng tôi tập trung vào các yêu cầu quản lý và kiểm soát đóng gói.
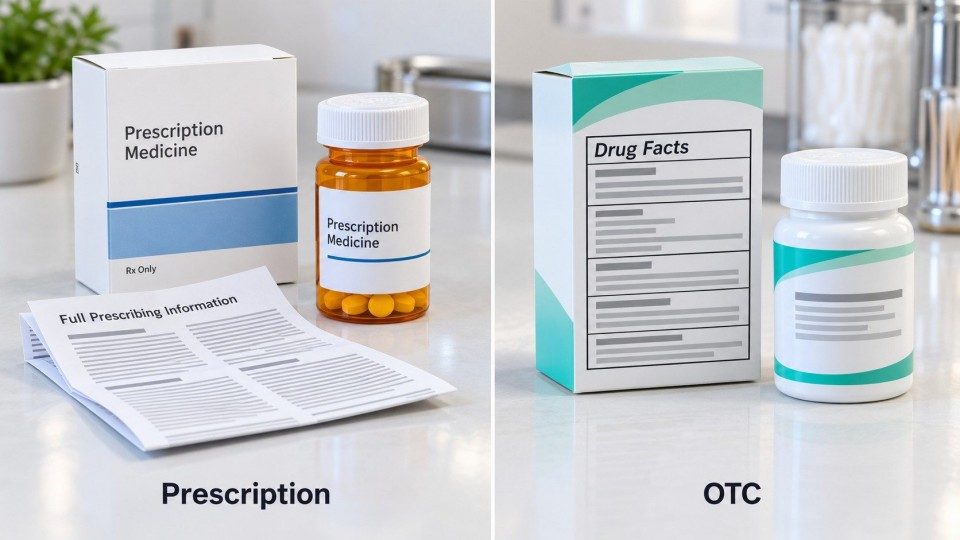
Đối với các loại thuốc được bán tại Hoa Kỳ, sự phân biệt đầu tiên là thuốc kê đơn và thuốc không kê đơn (OTC). Chúng sử dụng các định dạng nhãn khác nhau. 21 CFR Phần 201 quản lý việc dán nhãn thuốc; Phần 211 giải quyết các biện pháp kiểm soát chống nhầm lẫn bao bì. Luôn bắt đầu với nhãn đã được phê duyệt hoặc nhãn hiện hành khác của sản phẩm.
Thuốc kê đơn cần có thông tin về công dụng, cách dùng, chống chỉ định, cảnh báo và tác dụng phụ. Đối với các sản phẩm nằm trong phạm vi áp dụng, các mục 21 CFR 201.56 và 201.57 quy định nội dung và định dạng của thông tin kê đơn này, bao gồm các phần Điểm nổi bật và Thông tin kê đơn đầy đủ.
Toàn bộ tài liệu kê đơn không thuộc về nhãn lọ thuốc. Bao bì vật lý có các yêu cầu riêng của nó; các đội ngũ kiểm soát nhãn bao bì, hộp giấy và tài liệu thông tin kê đơn một cách riêng biệt.
Hãy tưởng tượng một nhà sản xuất cung cấp cùng một loại viên nén với hàm lượng 10 mg và 20 mg. Các hộp giấy có thể trông giống nhau và cả hai kích thước vỉ đều có thể vừa với một máy đóng hộp. Trước khi chạy đơn hàng 10 mg, đội ngũ phải xác nhận rằng màng nhôm ép vỉ, hộp giấy và tờ hướng dẫn sử dụng đều thuộc về quy cách 10 mg. Một hộp giấy 10 mg được in hoàn hảo chứa vỉ 20 mg vẫn là bao bì sai. Chỉ riêng việc kiểm tra máy in sẽ không phát hiện ra điều này.
Hầu hết các loại thuốc không kê đơn (OTC) tại Hoa Kỳ đều sử dụng bảng Thông tin thuốc được tiêu chuẩn hóa. Quy định 21 CFR 201.66 thiết lập các phần tiêu chuẩn hóa của bảng này, bao gồm Hoạt chất (Active ingredient), Mục đích (Purpose), Công dụng (Uses), Cảnh báo (Warnings), Hướng dẫn sử dụng (Directions), Thông tin khác (Other information), và Tá dược (Inactive ingredients), tùy thuộc vào các quy định và ngoại lệ hiện hành.
Hãy xem xét hai hộp thuốc cảm có nhãn hiệu gần như giống hệt nhau nhưng có các thành phần hoạt tính hoặc hướng dẫn sử dụng khác nhau. Thiết kế cũ có thể mang đúng mã số lô nhưng lại sai phần cảnh báo. Do đó, việc kiểm tra bao bì phải xác định được phiên bản Thông tin Thuốc (Drug Facts) đã được phê duyệt, chứ không chỉ đơn thuần là xác nhận rằng một nhãn nào đó đã được dán lên. Không áp dụng mẫu OTC cho thuốc kê đơn.
Các quy tắc về mã vạch là riêng biệt. Tiêu chuẩn 21 CFR 201.25 áp dụng cho các loại thuốc theo toa được chỉ định, sản phẩm sinh học và một số loại thuốc không kê đơn dùng trong bệnh viện, với các ngoại례 và miễn trừ. Đối với các sản phẩm thuộc phạm vi điều chỉnh, quy tắc này thường yêu cầu mã vạch tuyến tính chứa Mã Số Thuốc Quốc Gia (NDC) phù hợp.
Đạo luật An ninh Chuỗi Cung ứng Thuốc (DSCSA) liên quan đến việc nhận dạng sản phẩm có gắn số sê-ri và truy xuất nguồn gốc đối với các gói thuốc theo toa và thùng đồng nhất thuộc phạm vi điều chỉnh. Nó khác với việc tạo mã vạch theo Phần 201. Hãy chỉ định dữ liệu, định dạng và điểm xác minh bắt buộc của từng thiết bị mã hóa; nếu không, máy quét có thể đọc nhầm mã.
Các quy định của EU phân biệt bao bì ngoài, bao bì trực tiếp và tờ hướng dẫn sử dụng. Chỉ thị 2001/83/EC, đặc biệt là các Điều 54–63, mô tả các chi tiết chính, cách trình bày và quy tắc ngôn ngữ. Các mẫu EMA QRD giúp bố trí văn bản được phê duyệt nhưng không thay thế luật pháp.
Theo Điều 54, bao bì ngoài—hoặc bao bì trực tiếp khi không có bao bì ngoài—phải hiển thị các chi tiết cụ thể. Những chi tiết này bao gồm nhận dạng sản phẩm, thông tin về thành phần và cách dùng có liên quan, hàm lượng, các cảnh báo áp dụng, hạn sử dụng, số lô và chi tiết ủy quyền. Thiết kế tác phẩm nghệ thuật phải khớp với sản phẩm và thị trường đã được ủy quyền.
Điều 55 sau đó đề cập đến bao bì trực tiếp. Các hộp bìa cung cấp nhiều không gian in hơn màng vỉ, vốn cũng mang các tính năng niêm phong và cắt. Đối với các vỉ đủ điều kiện được bao bọc trong hộp ngoài, Điều 55(2) cho phép tập hợp các chi tiết ngắn hơn, bao gồm tên thuốc, chủ sở hữu giấy phép lưu hành, hạn sử dụng và số lô. Đừng cho rằng bộ rút gọn tương tự là đủ cho một vỉ được bán mà không có hộp ngoài.
Duy trì các mẫu thiết kế hộp và màng nhôm riêng biệt nhưng có liên kết với nhau. Đối với thị trường mới, hãy kiểm tra xem màng nhôm, tờ hướng dẫn sử dụng và ngôn ngữ có cần phải thay đổi hay không.
Tờ hướng dẫn sử dụng là một thành phần được quản lý. Các Điều 58–59 đề cập đến việc liệu có cần tờ hướng dẫn sử dụng trong bao bì hay không và nó phải chứa những gì, tuân theo các điều kiện hiện hành; Các Điều 56 và 56a đề cập đến cách trình bày và chữ nổi Braille, và Điều 63 đề cập đến các yêu cầu về ngôn ngữ thị trường và các trường hợp ngoại lệ.
Trên một dây chuyền đóng hộpphục vụ một số thị trường EU, hai tờ hướng dẫn sử dụng có thể được gấp lại có kích thước hoàn toàn giống nhau. Cảm biến sự hiện diện xác nhận việc chèn vào, chứ không nhất thiết xác định đó là tiếng Đức hay tiếng Pháp. Việc kiểm tra nhận dạng và phát hành vật liệu được kiểm soát giải quyết rủi ro này. Mẫu chú giải QRD dành cho người dùng hiện tại của EMA, phiên bản 10.4, là một tài liệu tham khảo hữu ích khi chuẩn bị bản thiết kế này.
Không phải mọi loại thuốc bán ở EU đều cần mã hóa sê-ri. Điều 54a và Quy định ủy quyền của Ủy ban (EU) 2016/161 thiết lập các yêu cầu về tính năng an toàn đối với các loại thuốc nằm trong phạm vi của chúng, với các hạng mục bao gồm, loại trừ và ngoại lệ được xác định rõ. Các hộp thuốc thuộc phạm vi thường yêu cầu một mã định danh duy nhất và một thiết bị chống giả mạo.
Mã định danh duy nhất bao gồm mã sản phẩm, số sê-ri, số lô, ngày hết hạn và số quốc gia bổ sung nếu có. Nó sử dụng mã 2D Data Matrix, thường nằm trên hộp các-tông bên ngoài nếu có.
Dây chuyền phải nhận dữ liệu sê-ri, in dữ liệu đó lên hộp các-tông chính xác, xác minh nội dung và chất lượng, đồng thời quản lý các mã định danh bị loại bỏ. Điều 6 của Quy định 2016/161 đề cập đến chất lượng in; quy định này không nên được coi là thông số kỹ thuật chung cho mọi máy quét hoặc loại thuốc.
Cùng một thông tin tạo ra các rủi ro khác nhau trên lá nhôm vỉ bấm, nhãn lọ và hộp giấy. Dây chuyền phải kiểm soát các thành phần nhận diện từng gói sản phẩm.
Một máy đóng gói vỉ bấm tạo hình hoặc cấp các ô chứa, nạp viên nén hoặc viên nang vào đó, và hàn kín chúng bằng vật liệu màng bọc. Nếu cuộn lá nhôm in sẵn bị lắp sai, mọi vỉ đã hàn kín đều có thể hiển thị sai tên sản phẩm hoặc hàm lượng ngay cả khi quy trình hàn kín đạt chuẩn kỹ thuật.
Trước khi khởi động, hãy xác minh nhận dạng của lá nhôm; sau đó kiểm tra độ đăng ký và dữ liệu số lô/hạn sử dụng trên các vỉ được chấp nhận đầu tiên và theo các khoảng thời gian xác định. Kiểm tra sự hiện diện của sản phẩm giúp phát hiện các ô trống; bản thân tính năng đó không xác minh rằng đã sử dụng đúng mẫu thiết kế lá nhôm. Máy đóng hộp ở công đoạn sau vẫn phải khớp sản phẩm với hộp.
Trên một dây chuyền đếm và đóng lọ viên nén hoặc viên nang, trình tự có thể là đếm, đóng đầy, siết nắp, hàn kín cảm ứng, dán nhãn và in mã. Khớp kích thước lọ, cuộn nhãn và công việc in mã với đơn hàng.
Một máy dán nhãn lọ tròn có thể dán nhãn bao quanh hoặc dán một phần, nhưng việc định vị chính xác không xác lập được nhận dạng sản phẩm. Các bước kiểm tra lọ/mã SKU, đầu đọc nhãn hoặc hệ thống OCR/OCV ở công đoạn sau có thể thích hợp tùy thuộc vào sản phẩm và thiết bị đã lắp đặt. Kiểm tra xem các đường cong, đường nối và hiện tượng phản xạ ảnh hưởng như thế nào đến khả năng đọc.
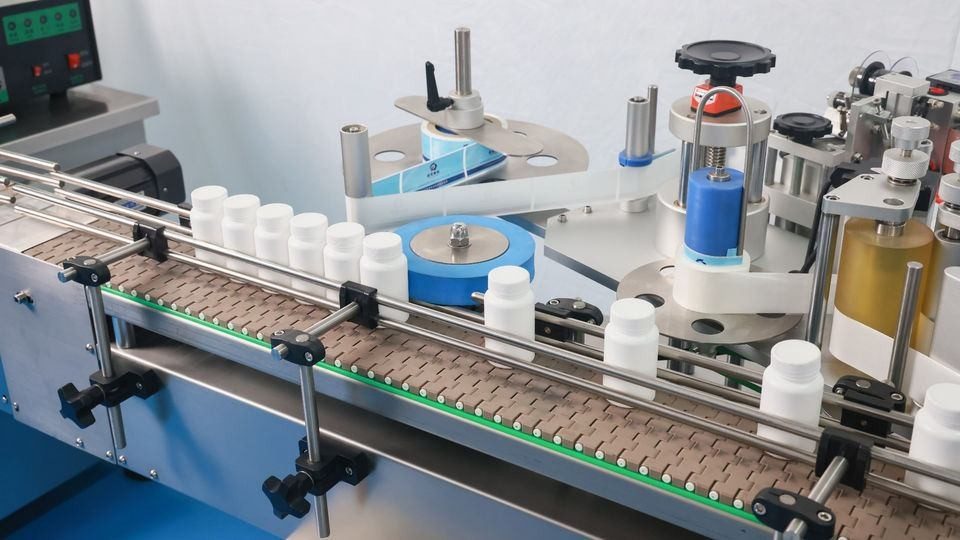
Một máy đóng hộp dược phẩm có thể cho vỉ hoặc lọ vào, thêm tờ hướng dẫn sử dụng và đóng hộp giấy. Các thành phần chính xác vẫn có thể thuộc về các đơn hàng khác nhau. Do đó, máy đóng hộp cần có vật liệu sản phẩm và hộp giấy được nhận diện rõ ràng, kiểm tra tờ hướng dẫn đáng tin cậy, xác minh số lô/hạn sử dụng và xác nhận việc loại bỏ các gói không khớp.
|
Điểm đóng gói |
Lỗi ví dụ |
Kiểm soát giải quyết vấn đề đó |
|---|---|---|
|
Thay lá nhôm vỉ bấm |
20 mg lá kim loại được nạp cho một lô 10 mg |
Xác nhận hình ảnh màng nhôm và độ bền trước khi dán kín |
|
Dán nhãn chai |
Nhãn từ SKU khác được dán lên các chai đã được chiết đầy |
Khớp nhận diện của chai/sản phẩm và nhãn |
|
Cấp tờ hướng dẫn sử dụng |
Đúng số lượng tờ hướng dẫn, nhưng sai ngôn ngữ thị trường |
Xác minh nhận diện của tờ hướng dẫn, không chỉ xác minh sự hiện diện |
|
Thùng hàng có số sê-ri |
Mã Data Matrix có in nhưng không thể đọc được một cách đáng tin cậy |
Kiểm tra dữ liệu được mã hóa, chất lượng in và việc loại bỏ |
Đây là các biện pháp kiểm soát kỹ thuật, không phải là tính năng bắt buộc phổ biến của máy móc.
GMPbản thiết kế đã được phê duyệt vào quy trình sản xuất được kiểm soát. Tại Hoa Kỳ, các điều 21 CFR 211.122 và 211.125 đề cập đến vật liệu đóng gói và dán nhãn cũng như việc cấp phát; các điều 211.130 và 211.134 đề cập đến việc kiểm soát dây chuyền đóng gói và kiểm tra gói thành phẩm. Phần I, Chương 5 của GMP EU cũng tương tự đề cập đến vật liệu in ấn, giải tỏa dây chuyền, in đè và kiểm tra trong quá trình sản xuất.
Quay lại ví dụ 10 mg/20 mg. Công việc 20 mg hoàn thành và nhóm chuẩn bị máy để sản xuất 10 mg. Còn lại một hộp trong băng chứa; máy in vẫn lưu lô trước; một cuộn màng dự phòng nằm bên cạnh dây chuyền. Bất kỳ thứ nào trong số này đều có thể tạo ra một gói hàng bị dán nhãn sai.
Một giải phóng dây chuyền loại bỏ các sản phẩm, nhãn, hộp, màng nhôm, tờ hướng dẫn sử dụng, mẫu mã, và hồ sơ không phù hợp trước đó ra khỏi khu vực làm việc. Sau đó, nhóm tiến hành cấp phát và kiểm tra các thành phần 10 mg đã được phê duyệt, thiết lập lại công việc in ấn, xác minh công thức dây chuyền mới, và lập tài liệu về việc giải phóng. Việc này giúp ngăn ngừa sự nhầm lẫn trước khi chúng đến khâu kiểm tra cuối cùng.
Tuân theo một lệnh đóng gói từ khâu chuẩn bị đến khi xuất xưởng:
Đối chiếu nhãn là việc so sánh số lượng nhãn được cấp phát, đã sử dụng, và đã trả lại hoặc được giải trình theo cách khác nhằm phát hiện ra các tổn thất hoặc sự nhầm lẫn không rõ nguyên nhân. 21 CFR 211.125 quy định việc miễn trừ đối chiếu cụ thể đối với một số loại nhãn cắt hoặc nhãn cuộn khi đáp ứng các điều kiện kiểm tra 100% bắt buộc của chúng; điều này không loại bỏ các nhiệm vụ kiểm soát nhãn khác.
Hệ thống thị giác hữu ích khi lỗi có thể được phát hiện một cách đáng tin cậy—ví dụ: thiếu nhãn, sai mã sản phẩm, hoặc lỗi Data Matrix. Hệ thống này không thể phê duyệt bản thảo thiết kế, dọn sạch vật liệu cũ, hay thay thế việc đánh giá chất lượng. GMP không yêu cầu một bố trí camera phổ quát duy nhất.
Việc lựa chọn thiết bị bắt đầu từ các rủi ro đóng gói. Một máy dán nhãn dược phẩm đặt nhãn lên vật chứa; hệ thống mã hóa bổ sung thông tin biến đổi; hệ thống kiểm tra kiểm tra các đặc điểm đã xác định; và máy đóng hộp kết hợp các thành phần cuối cùng lại với nhau. Thuật ngữ chung “máy dán nhãn dược phẩm” che giấu những điểm khác biệt đó.
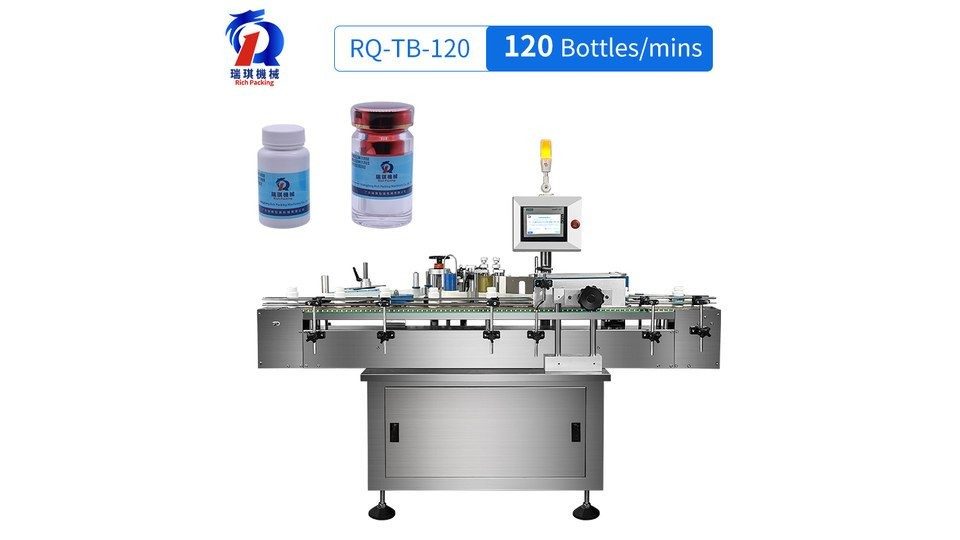
Một máy in mã số lô hoặc máy in nhãn dược phẩm có thể đánh dấu lên nhãn được in sẵn, hộp bìa cứng, màng, hoặc màng nhôm. Lựa chọn giữa:
TIJ có thể phù hợp với hộp carton trong khi TTO phù hợp với màng tương thích. Không có phương pháp nào vốn dĩ "tuân thủ GMP hơn"; hãy kiểm tra vật liệu nền, tốc độ và chất lượng bản in thực tế.
Một hệ thống kiểm tra bằng tầm nhìn có thể kiểm tra sự hiện diện của nhãn, nhận diện tác phẩm nghệ thuật, OCR/OCV của văn bản số lô, hoặc nội dung mã vạch/Data Matrix. Thiết bị đọc mã vạch cơ bản cho bạn biết liệu nó có thể giải mã một ký hiệu hay không; hệ thống xác thực mã vạch có thể đánh giá chất lượng mã in liên quan dựa trên một tiêu chuẩn đã định. Cả hai đều phụ thuộc vào công thức kiểm tra chính xác.
Một tiếng còi báo động mà không có hành động loại bỏ được xác nhận có thể bỏ lại một hộp carton lỗi trong đầu ra được chấp nhận. Trong một dây chuyền đóng hộp vỉdây chuyền đóng hộp vỉ hoặc dây chuyền đóng gói chai dược phẩm tích hợp, hãy xác định vị trí kiểm tra, theo dõi sản phẩm loại bỏ, tách biệt gói lỗi và lưu trữ hồ sơ trước khi phê duyệt cấu hình.
Một bảng thông số yêu cầu người dùng (URS) rõ ràng nên nêu rõ sản phẩm, thị trường, các kiểm tra yêu cầu, việc chuyển đổi và hồ sơ chất lượng. Rich Packing có thể xem xét các cấu hình dán nhãn, mã hóa, đóng gói vỉvà máy đóng hộp tự động có thể dựa trên các yêu cầu đó. Nhà sản xuất dược phẩm vẫn chịu trách nhiệm về việc dán nhãn và tính tuân thủ đã được phê duyệt.
Theo dõi từng gói từ tác phẩm nghệ thuật đã được phê duyệt đến khi chấp nhận hoặc từ chối. Duy trì mối liên kết giữa danh tính, dữ liệu in và các thành phần của gói để các lỗi được phát hiện trước khi xuất xưởng.
Chúng là các quy tắc cụ thể theo thị trường và sản phẩm về nội dung phải có trên nhãn thuốc, vị trí xuất hiện, cách trình bày và kiểm soát. Các yêu cầu có thể bao gồm lọ, vỉ, hộp giấy, tờ hướng dẫn sử dụng và thông tin kê đơn.
Các chi tiết phổ biến bao gồm tên thuốc, hàm lượng, dạng bào chế, nội dung đóng gói, cảnh báo, số lô và hạn sử dụng. Các mục bắt buộc chính xác phụ thuộc vào loại thuốc, thị trường và cấp độ đóng gói; không có danh sách trường phổ quát nào.
Các quy tắc có liên quan của Hoa Kỳ bao gồm 21 CFR Phần 201 đối với nhãn thuốc và Phần 211 đối với việc kiểm soát đóng gói và dán nhãn. Thông tin thuốc kê đơn và Thông tin thuốc không kê đơn (OTC Drug Facts) có các định dạng và yêu cầu khác nhau.
Hầu hết các sản phẩm OTC của Hoa Kỳ sử dụng bảng Thông tin thuốc chuẩn hóa theo 21 CFR 201.66. Các loại thuốc kê đơn tuân theo một khuôn khổ thông tin kê đơn riêng biệt cùng với các yêu cầu về hộp đựng và hộp giấy cụ thể theo sản phẩm.
Chỉ thị 2001/83/EC thiết lập các chi tiết cho bao bì ngoài và bao bì trực tiếp, cùng với các yêu cầu về tờ hướng dẫn sử dụng, cách trình bày và ngôn ngữ. Điều 55 cung cấp các chi tiết hạn chế đối với vỉ thuốc đủ điều kiện và một số bao bì trực tiếp nhỏ nhất định.
Đối với vỉ thuốc của EU được đặt trong bao bì ngoài, Điều 55(2) quy định các chi tiết tối thiểu, bao gồm tên thuốc, chủ sở hữu giấy phép lưu hành, hạn sử dụng và số lô. Các cấu hình đóng gói khác cần phải được đánh giá riêng.
Không. Các yêu cầu về định danh duy nhất của EU và mã định danh DSCSA của Hoa Kỳ có phạm vi sản phẩm và các trường hợp ngoại lệ được xác định rõ. Chúng khác biệt với quy tắc mã vạch Phần 201 của FDA.
Các nguyên nhân điển hình bao gồm vật liệu thừa sau khi chuyển đổi dây chuyền, sửa đổi tác phẩm nghệ thuật không chính xác, sai ngôn ngữ tờ hướng dẫn sử dụng, nhập sai dữ liệu số lô hoặc hạn sử dụng, và các gói bị loại bỏ quay trở lại đầu ra được chấp nhận. Các biện pháp kiểm soát hiệu quả nhắm đến từng điểm lỗi.
Không có quy tắc chung nào bắt buộc phải có camera trên mọi dây chuyền đóng gói dược phẩm. GMP yêu cầu kiểm tra thích hợp và ngăn ngừa nhầm lẫn; hệ thống thị giác tự động là một trong các phương pháp kiểm soát khả thi.
Không có cỗ máy nào tự mình đảm bảo sự tuân thủ. Máy dán nhãn, máy in mã, máy đọc và máy dựng hộp hỗ trợ quy trình, nhưng nội dung được phê duyệt chính xác, hoạt động đủ điều kiện, nhân viên được đào tạo, quy trình được lập thành văn bản và đánh giá chất lượng vẫn đóng vai trò cốt lõi.
1. US eCFR — 21 CFR Part 201: Ghi nhãn thuốc và 21 CFR Part 211: GMP.
2. EUR-Lex — Directive 2001/83/EC.
3. EUR-Lex — Commission Delegated Regulation (EU) 2016/161.
4. EMA — Biểu mẫu Thông tin Sản phẩm Người dùng (QRD).
5. Ủy ban Châu Âu — Hướng dẫn GMP EudraLex Tập 4.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Mạng IPv6 được hỗ trợ